
第一章、腎細胞癌RCC概論 (Overview)
發布日期:2026-01-24
本章目錄
腎細胞癌 (Renal cell carcinoma) 為起源於腎臟上皮細胞癌變的疾病,佔腎臟腫瘤的九成以上。其他發於腎臟的癌症包括泌尿道上皮癌、威爾姆氏腫瘤、腎肉瘤,治療方式與RCC不同,請參考個別型態癌症之指引。在2004年以前,轉移性RCC主流以Interferon-α (IFN-α)進行治療,患者5年存活率不到10%,預後相當差。然而VEGF/VEGFR TKI與mTOR抑制劑的出現大大改寫了轉移性RCC患者的命運;後續免疫治療的加入更加延長這類患者的存活期。如今這兩大類藥物合併療法成為轉移性RCC的治療標準。(1)(2)
1.1 腎臟生理學與RCC定義
1.1.1 泌尿系統與腎臟生理構造 (3)
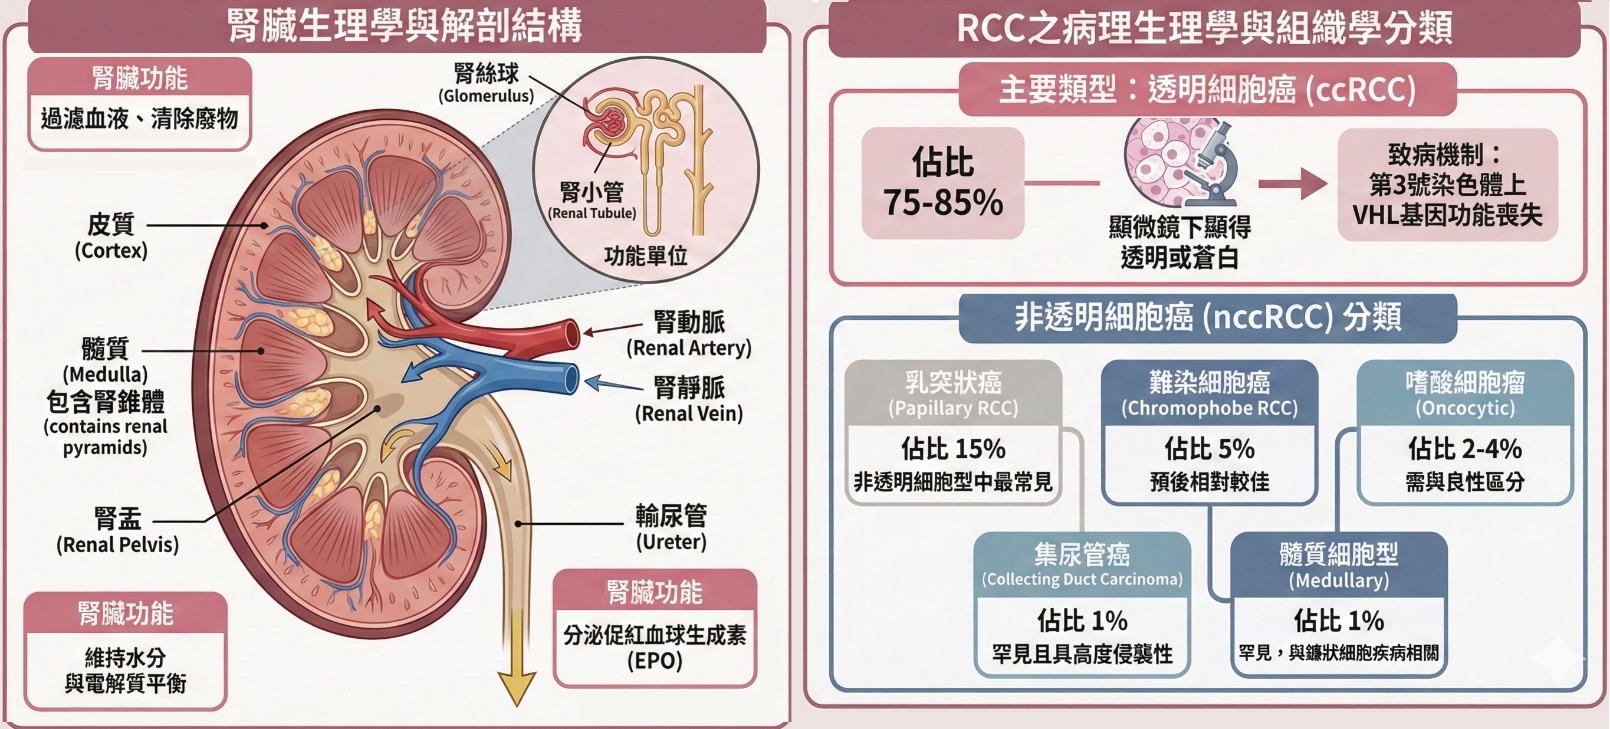
腎臟結構:位於腹膜後方,大小約如拳頭。外部由腎被膜、脂肪與Gerota筋膜包覆;內部實質分為負責過濾的皮質、包含腎錐體的髓質,以及匯集尿液的中心腎盂。微觀上,每顆腎臟由百萬個功能單位腎元 (含腎絲球與腎小管) 組成。血液經腎動脈進入過濾後,清淨血液由腎靜脈回流,廢物則形成尿液經輸尿管排往膀胱。
腎臟功能:過濾血液、清除廢物並維持體內水分與電解質的平衡。其他功能包括:血壓調節、分泌促紅血球生成素 (EPO)。
1.2 組織病理學 (1)(4)
RCC在組織學亞型中,腎透明細胞癌 (Clear Cell RCC, ccRCC) 為最主要類型,約佔所有RCC的75-85%,透明細胞在顯微鏡下通常顯得透明或是蒼白。致病機制與染色體3p25上的VHL (Von Hippel-Lindau) 基因功能喪失有關。(詳見1.3.1)
而非透明細胞癌 (Non-clear cell RCC, nccRCC) 的分類隨著分子生物學的進展,已變得極為細緻與複雜。
1.2.1 非透明細胞癌 (nccRCC) 常見亞型
乳突狀腎細胞癌 (Papillary RCC): 傳統上分為第一型與第二型,但近期分類更傾向於依據分子特徵區分。
難染細胞癌 (Chromophobe RCC): 預後通常較佳。
集尿管癌 (Collecting Duct Carcinoma): 罕見且具高度侵襲性。
表1.2 RCC組織學分類
| 組織學分類 | 解剖構造 | 佔比 | 特徵 |
| 透明細胞型 (ccRCC) | 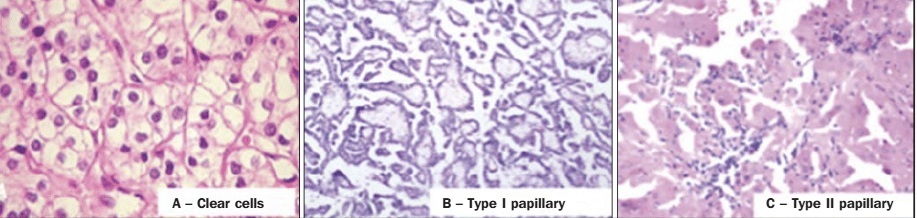 |
75-85% | 最常見 顯微鏡下顯得透明或是蒼白 具有3p染色體上的VHL基因異常 |
乳突狀 (Papillary) |
|
15% | 非透明細胞型中最常見者 |
| 難染細胞型 (Chromophobe) | 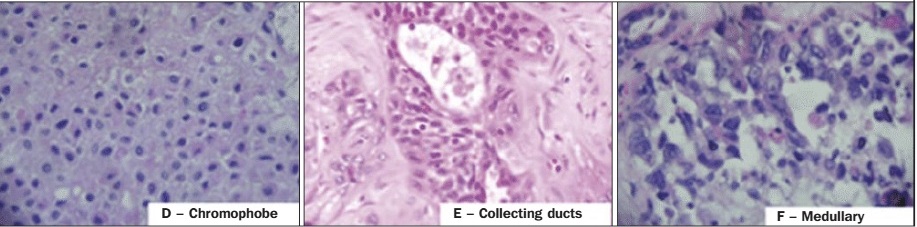 |
5% | 預後相對較好 |
| 嗜酸細胞瘤 (Oncocytic) |  |
2-4% | 需與良性嗜酸細胞瘤區分 |
| 集合管癌 (Collecting-duct) | |
1% | 惡性程度極高 |
| 髓質細胞型 (Medullary) | |
1% | 罕見,與sickle cell disease相關 |
1.3 RCC相關的分子生物學與發病機制 (5)
RCC的發生可歸因於體染色體基因突變 (非遺傳性),或與家族遺傳性綜合徵相關。其中,VHL (Von Hippel-Lindau) 抑癌基因的失能是透明腎細胞癌最關鍵的致病因素。
1.3.1 VHL基因突變與發病機制
VHL (Von Hippel-Lindau) 抑癌基因異常與透明腎細胞癌:
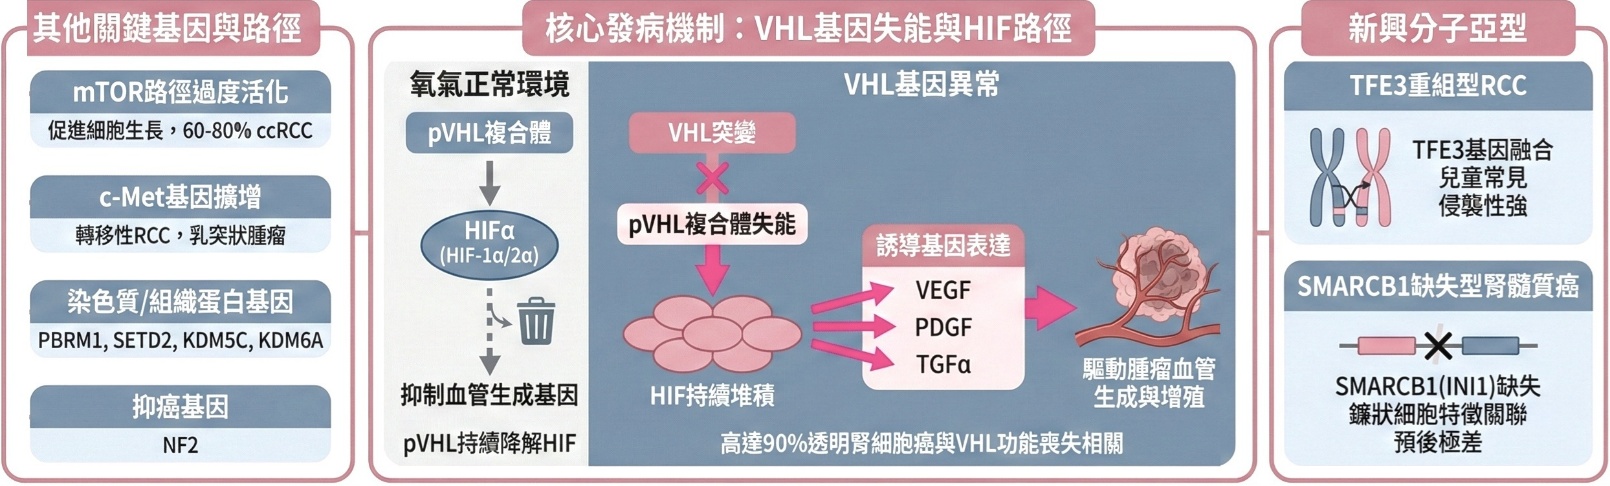
VHL基因編碼的蛋白 (pVHL): 是E3 ubiquitin ligase中的蛋白辨識區域。在腎臟細胞的氧氣偵測路徑中扮演核心角色。該複合體負責標記HIF-1α與HIF-2α以進行蛋白酶體降解,從而精準調控其蛋白活性。
氧氣正常環境:pVHL複合體會持續降解HIF,進而抑制VEGF等多種基因表達。
當腎臟環境缺氧:pVHL對HIF的降解作用會受到抑制,使HIF活性增加,誘導血管生成以補償組織供氧。
若VHL基因發生異常,即使在氧氣充足的環境下,HIF仍會持續堆積,導致VEGF等基因過度表達,進而驅動腫瘤血管生成與增殖。
高達90%的透明腎細胞癌與位於染色體3p25上的VHL基因功能喪失相關。
1.3.2. mTOR路徑過度活化
mTOR在60-80%的透明細胞型RCC以及許多非透明細胞型腫瘤中被發現處於活化狀態。mTOR負責促進與細胞生長及代謝調節相關的蛋白質轉譯。
1.3.3 其他基因突變
研究辨識出的其他突變包括:
染色質重塑基因:PBRM1。
組織蛋白修飾基因:SETD2、KDM5C、KDM6A。
抑癌基因:NF2。
c-Met基因擴增:在轉移性RCC中常見,並與遺傳性及散發性乳突狀腫瘤有關。
Folliculin突變:易導致難染細胞癌、嗜酸細胞瘤和透明細胞癌
Fumarate hydratase (FH) 突變:與平滑肌瘤及RCC相關,為侵襲性極強的疾病。
1.4 分子生物學定義的新亞型 (Emerging Entities)
NCCN指引與WHO分類強調基於分子特徵的RCC亞型,對於精準診斷與治療至關重要。
1.4.1 TFE3重組型腎細胞癌 (TFE3-rearranged RCC)
過去被稱為Xp11.2轉位型RCC。
特徵:TFE3基因與其他基因 (如PRCC, ASPSCR1, SFPQ等) 發生融合。
年齡分布:在兒童RCC中較為常見 (約佔35%) ,但在成人RCC中亦佔有一定比例 (約 1.5%) 且常被誤診。
免疫組織化學染色 (IHC):TFE3核染色陽性是其診斷標誌,且通常伴隨CD10陽性與Cathepsin K陽性。臨床上,此亞型在成人中往往表現出較強的侵襲性與較差的預後,且可能對傳統的VEGFR標靶藥物反應不一。
1.4.2 SMARCB1 (INI1) 缺失型腎髓質癌 (Renal Medullary Carcinoma)
這是一種極為罕見且致命的惡性腫瘤,絕大多數發生在患有鐮狀細胞特徵 (Sickle-cell trait) 或血紅素鐮狀細胞疾病 (Hemoglobin SC disease) 的年輕非裔患者身上。
分子致病機轉:抑癌基因SMARCB1 (亦稱INI1或SNF5) 的缺失。RMC對化學治療 (特別是鉑類藥物) 有一定反應,但對VEGFR標靶治療反應極差,整體預後極為嚴峻。
1.4.3 RCC相關遺傳性症候群
VHL症候群: 最常見,與VHL基因突變相關,傾向發展為透明細胞癌。
FH缺失型RCC (Hereditary Leiomyomatosis and RCC, HLRCC): 由FH (Fumarate Hydratase) 基因種系突變導致一種致癌代謝物-Fumarate的堆積。此類腫瘤具有獨特的形態學特徵 (如核仁周圍的光暈),極具侵襲性,即便腫瘤體積小也容易發生早期轉移。IHC顯示FH蛋白缺失及2SC (2-succinocysteine) 蛋白過度表現。
SDH缺失型RCC: 與粒線體複合物II的SDH基因 (SDHA/B/C/D) 突變相關。Succinate dehydrogenase (SDH) 的缺失會造成氧化壓力、ROS與自由基之產生。組織學上常見細胞質空泡化與嗜酸性細胞質。預後相對較好,但也具有轉移潛力。
表1.4 RCC相關遺傳性症候群
| 症候群 | 相關基因 | 主要腎臟癌變 | 腎外表現 |
| Von Hippel- Lindau (VHL) | VHL (3p25) | 透明細胞癌 (ccRCC)、多發性腎囊腫 | 視網膜/CNS 血管母細胞瘤、嗜鉻細胞瘤、胰臟神經內分泌腫瘤 (pNET) |
| 遺傳性平滑肌瘤及腎細胞癌 (HLRCC) | FH (1q42) | 第二型乳頭狀腎癌 | 皮膚/子宮平滑肌瘤 (Fibroids) |
| Birt-Hogg-Dubé (BHD) 症候群 | FLCN (17p11) | 難染細胞癌混合型嗜酸細胞瘤 | 肺囊腫 (自發性氣胸風險)、皮膚纖維毛囊瘤 |
| 遺傳性乳頭狀腎細胞癌 (HPRC) | MET (7q31) | 第一型乳頭狀腎癌 | 通常僅限於腎臟 |
| 結節性硬化症 (TSC) | TSC1 / TSC2 | 血管肌肉脂肪瘤 (AML)、腎細胞癌 | 癲癇、智力障礙、臉部血管纖維瘤、肺部淋巴血管平滑肌肌瘤病 (LAM) |
| BAP1腫瘤易感症候群(BAP1-TPDS) | BAP1 | 透明細胞癌 (具侵襲性) | 葡萄膜黑色素瘤、惡性間皮瘤 |
| SDH缺乏型RCC | SDH A/B/C/D | 嗜酸性/空泡狀細胞質 RCC | 副神經節瘤、嗜鉻細胞瘤、GIST |
HLRCC: hereditary leiomyomatosis and renal cell cancer; HPRC: hereditary papillary renal carcinoma; RCC: renal cell carcinoma; SDH: succinate dehydrogenase; TSC: tuberous sclerosis complex.
1.5 風險因子
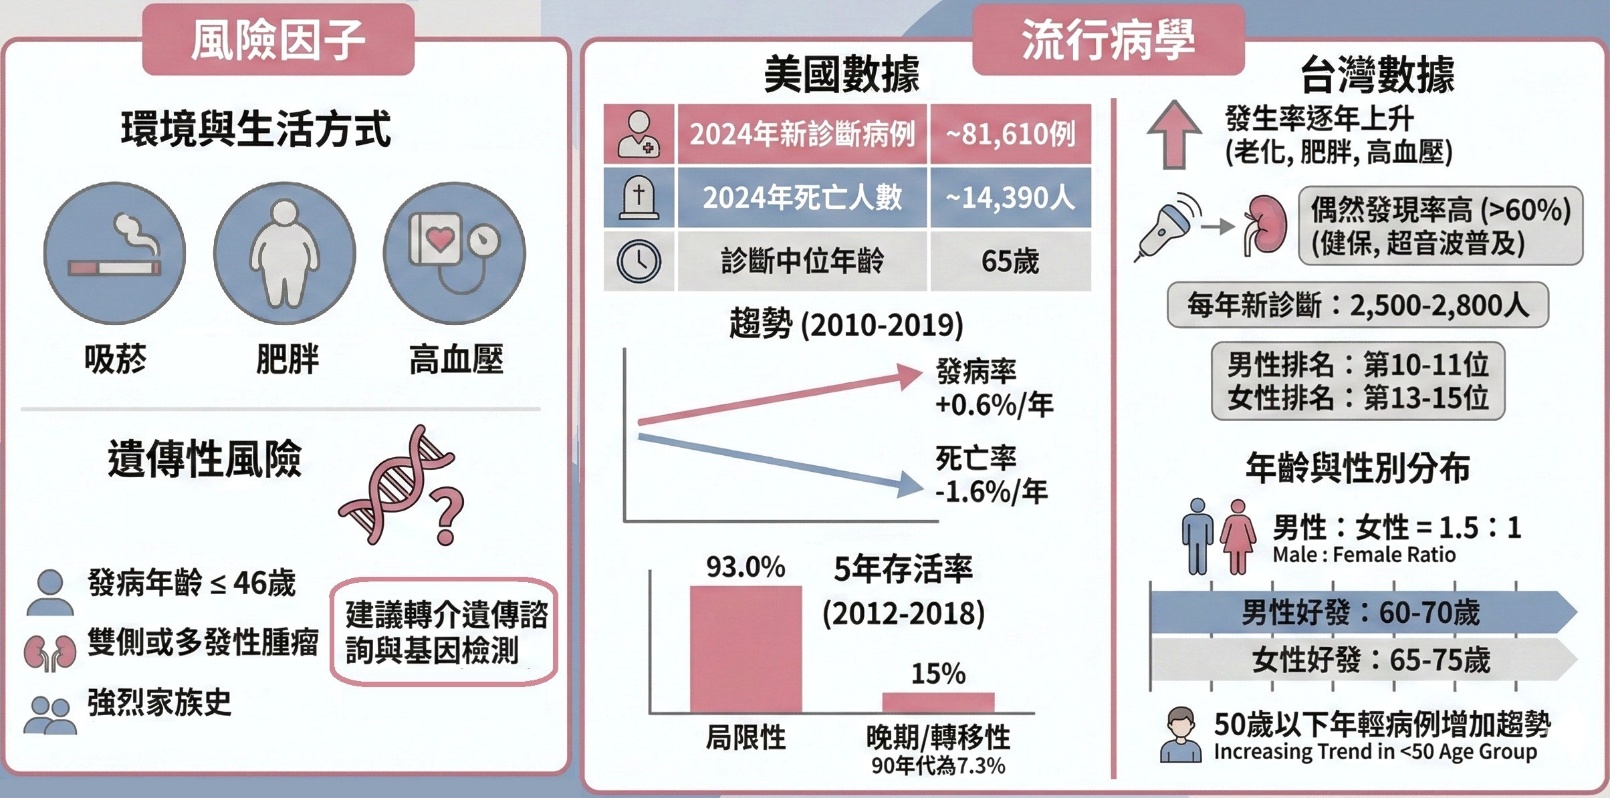
已確立的環境與生活方式風險因子包括:(1)
吸菸
肥胖
高血壓
對於發病年齡≤ 46歲、雙側或多發性腫瘤、或有強烈家族史的患者,應高度懷疑遺傳性腎癌症候群,並建議轉介至遺傳門診進行諮詢與基因檢測。
1.6 美國流行病學趨勢與疾病負擔 (1)
發病率與診斷年齡。美國2024年有約81610例新診斷病例,並導致約14,390人死亡。此類癌症約佔所有新發癌症的4.1%,診斷時的中位年齡為65歲。
發病率上升但死亡率下降。從2010年至2019年,腎臟癌的發病率平均每年上升0.6%,然而死亡率卻呈現平均每年下降1.6%的趨勢。此現象歸功於診斷技術的普及使得早期腫瘤更易被發現,以及晚期轉移性疾病治療策略的顯著進步。目前局限性疾病的5年存活率已提升至93.0% (2012-2018年數據),而晚期/轉移性疾病的5年存活率亦從1990年代的7.3%倍增至15%。
1.6 台灣RCC的流行病學資料 (6)
1.6.1 發生率與排名
腎癌在台灣雖然未列入前五大癌症,但發生率逐年穩定上升。這與人口老化、肥胖、高血壓人口增加,以及偶發性腎癌發現增加有關。
偶然發現率高:由於台灣健保便利及腹部超音波篩檢普及,約60%以上的RCC是在無症狀下經影像檢查意外發現的,這使得台灣早期 (一、二期) 腎癌的比例較高。
發生人數:每年新診斷腎癌人數約在2,500至2,800人之間。
1.6.2 年齡與性別分布
根據統計,台灣腎細胞癌的發病高峰集中在60歲以上,但50歲以下的年輕病例也有增加趨勢。好發年齡:男性60-70歲;女性65-75歲。
性別差異:男性發生率明顯高於女性,比例約為1.5:1。
癌症發生率排名:在男性癌症發生率中約排名第10-11位;女性則在13-15位左右。
整本手冊的 PDF 與重點簡報摘要在手冊首頁。